خلاصه
تخریب عصبی اغلب با استرس اکسیداتیو همراه است، اما مکانیسمهایی که گونههای اکسیژن فعال (ROS) را به سیگنالهای دژنراتیو برگشتناپذیر تبدیل میکنند، هنوز به درستی شناخته نشدهاند. نورون ها در سیستم عصبی مرکزی و محیطی اغلب در پاسخ به آسیب متفاوت هستند، اما این تفاوت ها را نمی توان به یک تضاد ساده بین ظرفیت آنتی اکسیدانی ضعیف و قوی کاهش داد. این مقاله نشان میدهد که آسیبپذیری عصبی توسط آستانههای سیگنالینگ چندلایه شامل تولید ROS، بافر آنتیاکسیدانی و تیول، تشخیص سیگنال حساس به ردوکس، دروازهسازی مولکولی و تعهد به انحطاط، بقا یا ترمیم شکل میگیرد. این چارچوب ممکن است به توضیح آسیبپذیری عصبی انتخابی در بیماریهای عصبی و شناسایی نقاط مداخله پس از سرکوب جهانی ROS کمک کند.
نقل قول: Wakatsuki S, Araki T (2026) آستانه های سیگنالینگ اکسیداتیو آسیب پذیری را در سیستم عصبی مرکزی و محیطی شکل می دهند. PLoS Biol 24(10):
e3004032.
https://doi.org/10.1371/journal.pbio.3004032
ویراستار دانشگاهی: سارا جکل، دانشکده پزشکی و بهداشت، دانشگاه فنی، مونیخ، آلمان
منتشر شده: 19 اکتبر 2026
حق چاپ: © 2026 Wakatsuki، Araki. این یک مقاله با دسترسی آزاد است که تحت شرایط مجوز Creative Commons Attribution توزیع شده است که استفاده، توزیع و تکثیر نامحدود در هر رسانه را مجاز میکند، مشروط بر اینکه نویسنده و منبع اصلی درج شده باشند.
تامین مالی: نویسندگان هیچ بودجه خاصی برای این کار دریافت نکردند.
منافع رقابتی: نویسندگان اعلام کرده اند که هیچ منافع رقیب وجود ندارد.
اختصارات:
ALS،
اسکلروز جانبی آمیوتروفیک؛ CNS،
سیستم عصبی مرکزی؛ DLK،
کیناز زیپ لوسین دوبل؛ NOX،
NADPH اکسیداز؛ PNS،
سیستم عصبی محیطی؛ ROS،
گونه های فعال اکسیژن
مقدمه
نورودژنراسیون، نشانه پاتولوژیک بسیاری از اختلالات عصبی، اغلب با دژنراسیون آکسون ها و دندریت ها (که در مجموع نوریت نامیده می شوند) آغاز می شود. [1]. چنین انحطاط نوریتی معمولاً مستقل از آپوپتوز عصبی تنظیم می شود و اغلب قبل از مرگ نورون است که منجر به پیامدهای مضر می شود. [2]. یکی از ویژگیهای بارز اختلالات عصبی شامل تخریب عصبی این است که سیستم عصبی مرکزی (CNS) و سیستم عصبی محیطی (PNS) اغلب پاسخهای متفاوتی به آسیب و استرس نشان میدهند. [3–5]. در حالی که نورونها در CNS معمولاً ظرفیت بازسازی محدود و حساسیت بالایی به دژنراسیون نشان میدهند، نورونهای PNS اغلب میتوانند استرس قابل توجهی را تحمل کنند و توانایی خود را برای بازسازی پس از آسیب حفظ کنند. [3–9]. این تفاوتها بر پیشرفت بیماری در طیف وسیعی از اختلالات عصبی تأثیر میگذارد و وجود مکانیسمهای مولکولی متمایز را پیشنهاد میکند که آسیبپذیری نورونها را تعیین میکند. با این حال، با وجود تحقیقات گسترده، اساس این حساسیت دیفرانسیل به خوبی شناخته نشده است.
مطالعات ژنتیکی بینش مهمی در مورد مکانیسم های زمینه ساز اختلالات عصبی ارائه کرده است. به عنوان مثال، بیش از 30 ژن عامل برای اسکلروز جانبی آمیوتروفیک (ALS)، یک بیماری غیرقابل درمان اولیه در نورولوژی شناسایی شده است. [10]. با این حال، جهشها در هر ژن تنها بخش کوچکی از موارد ALS را تشکیل میدهند و اهمیت شناسایی مکانیسمهای بیماریزایی مشترک در اشکال ژنتیکی متمایز تخریب عصبی را برجسته میکند. در میان فرآیندهای کمککننده پیشنهادی، استرس اکسیداتیو به عنوان یکی از گستردهترین عوامل دخیل در تخریب عصبی ظاهر شده است. [11,12]. افزایش سطوح اجزای بیولوژیکی آسیبدیده اکسیداتیو شامل پروتئینها، لیپیدها و اسیدهای نوکلئیک در بسیاری از بیماریهای تخریبکننده عصبی از جمله بیماری آلزایمر، پارکینسون، بیماری هانتینگتون، ALS و نوروپاتیهای محیطی گزارش شده است. [11]. با این حال، کارآزماییهای بالینی سرکوب گسترده استرس اکسیداتیو با استفاده از آنتیاکسیدانها عموماً کارایی محدودی را نشان دادهاند. [13]. این مشاهدات نشان میدهد که پیامدهای بیولوژیکی گونههای فعال اکسیژن (ROS) نه تنها با فراوانی آنها، بلکه توسط مسیرهای مولکولی که سیگنالهای ردوکس را در نورونها تفسیر و انتقال میدهند، تعیین میشود.
در سطح مولکولی، این فرآیندهای پاتولوژیک مختلف اغلب با استرس اکسیداتیو مرتبط هستند: عدم تعادل بین تولید ROS و ظرفیت سمزدایی سلولی. [12]. سیگنال دهی ROS بیش از حد یا نامنظم می تواند آبشارهای دژنراتیو را آغاز کند [11]. بنابراین، یک چالش اصلی این است که بفهمیم نورونها چگونه آستانههای مولکولی را ایجاد میکنند که سیگنالهای ردوکس تطبیقی را از انحطاط غیرقابل برگشت متمایز میکنند. در این مقاله، دیدگاههای فعلی در مورد استرس اکسیداتیو در تخریب عصبی را مورد بحث قرار میدهیم و در نظر میگیریم که چگونه تحمل استرس متفاوت ممکن است به آسیبپذیریهای متمایز CNS و PNS کمک کند. در مرحله بعد، مسیر ZNRF1 را به عنوان نمونهای از یک مکانیسم مولکولی که استرس اکسیداتیو را به دژنراسیون عصبی مرتبط میکند، بررسی میکنیم. بر اساس این چارچوب، ما پیشنهاد میکنیم که تفاوتها در آستانه سیگنالدهی، به جای تفاوت در مکانیسمهای انحطاط پاییندست، ممکن است یک محرک کلیدی آسیبپذیری عصبی و یک هدف نادرست برای مداخله درمانی باشد.
استرس اکسیداتیو از طریق آستانه های سیگنال دهی چند لایه تفسیر می شود
از لحاظ تاریخی، استرس اکسیداتیو و ROS در درجه اول به عنوان واسطههای آسیب سلولی مرتبط با پیری، سرطان و بیماریهای عصبی در نظر گرفته شدهاند. [14]. با این حال، این دیدگاه در طول چند دهه گذشته به طور قابل توجهی تکامل یافته است زیرا عملکردهای فیزیولوژیکی ROS به طور فزاینده ای شناخته شده است. [15,16]. در این مقاله، ما از “ROS” برای اشاره به خود گونه های اکسیژن فعال استفاده می کنیم، در حالی که “استرس اکسیداتیو” به شرایطی اشاره دارد که در آن تولید ROS از ظرفیت سم زدایی سلولی فراتر می رود. [12]. این تمایز مهم است زیرا ROS به عنوان مولکول های سیگنالی تحت شرایط فیزیولوژیکی عمل می کند [12,17,18]، در حالی که استرس اکسیداتیو منعکس کننده اختلال هموستاز ردوکس است. ROS می تواند تکثیر سلولی، ایمنی، اتوفاژی، متابولیسم و ترمیم بافت را تنظیم کند [17–22]; بنابراین، وجود ROS به تنهایی تعیین نمی کند که آیا یک نورون سازگار، تحلیل می رود یا می میرد.
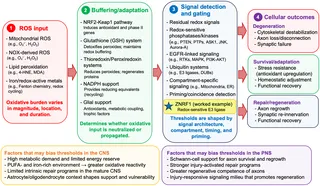
آستانه ای که در آن ROS القایی یک انتقال درون سلولی ایجاد می کند ممکن است به دامنه سیگنال، مدت زمان، مکان درون سلولی، پرایم قبلی، بازخورد و درگیری همزمان مسیرهای مستقل بستگی داشته باشد. بنابراین، آستانه یک ویژگی اضطراری یک شبکه سیگنالینگ است و لزوماً یک غلظت ROS ثابت نیست. در اینجا، ما پیشنهاد میکنیم که چهار لایه تا حدی با هم تداخل دارند، مخصوصاً به تنظیم آستانه مرتبط هستند: تولید ROS و ورودی اکسیداتیو. بافر و سازگاری آنتی اکسیدانی؛ تشخیص سیگنال حساس به ردوکس و دروازه مولکولی. و پیامدهای سلولی، از جمله دژنراسیون، بقا/انطباق، و ترمیم/باززایی (شکل 1). نکته مهم این است که درگیری پایین دست و مکانیسمهای پاسخ غیر سلولی مستقل نیازی به حساسیت ردوکس ندارند. در عوض، آنها ممکن است با تأثیرگذاری بر اینکه آیا اغتشاش اکسیداتیو تحمل میشود، تشدید میشود، تبدیل به یک برنامه انحطاط غیرقابل برگشت میشود یا با پاکسازی و ترمیم موفقیتآمیز دنبال میشود، به تعیین آستانه مؤثر کمک کنند.
شکل 1. مدل چند لایه آستانه سیگنالینگ اکسیداتیو در آسیب پذیری عصبی
ورودی های اکسیداتیو ناشی از ROS میتوکندری و مشتق از NOX، پراکسیداسیون لیپیدی، و فلزات فعال ردوکس در بزرگی، مدت، و محلی سازی درون سلولی متفاوت است. پیامدهای بیولوژیکی آنها ابتدا با مکانیسمهای بافری و تطبیقی شکل میگیرد، از جمله مسیر NRF2-KEAP1، سیستمهای گلوتاتیون و تیوردوکسین-پراکسیدوکسین، ظرفیت کاهشی وابسته به NADPH و نگهداری گلیال. سیگنالهای ردوکس باقیمانده توسط کینازها و فسفاتازهای حساس به ردوکس، مسیرهای جفت گیرنده، سیستمهای یوبیکوئیتین، سیگنالدهی خاص محفظه، و مکانیسمهای شروع یا تشخیص مسابقه تفسیر میشوند. این لایه ها با هم تعیین می کنند که آیا استرس اکسیداتیو منجر به انحطاط، بقا و سازگاری یا ترمیم و بازسازی می شود. مؤلفههای تعهد پاییندست و مکانیسمهای پاسخ غیر سلولی مستقل نیازی ندارند که مستقیماً به ردوکس حساس باشند. بلکه با تعیین اینکه آیا اغتشاش ردوکس بالادست تحمل میشود، تقویت میشود، به تخریب ساختاری تبدیل میشود یا با پاکسازی و تعمیر موفقیتآمیز دنبال میشود، به تعیین آستانه مؤثر کمک میکنند. اینهالایهها مفهومی هستند و نه کاملاً متوالی، و سلولهای گلیال و ایمنی میتوانند با اصلاح بافر ردوکس، سیگنالدهی التهابی، حمایت تغذیهای، پاکسازی و ظرفیت بازسازی در سطوح مختلف عمل کنند. ZNRF1 یک مثال مکانیکی تعریف شده از لیگاز یوبیکوئیتین E3 پاسخگو به اکسیداسیون و کاهش را ارائه می دهد که در این چارچوب گسترده تر عمل می کند. عوامل ذکر شده برای CNS و PNS نشان دهنده روندهایی هستند که ممکن است آستانه سیگنال را به جای تفاوت های ثابت بین دو سیستم عصبی تغییر دهند. 4-HNE، 4-hydroxy-2-nonenal; AKT، پروتئین کیناز B. ASK1، کیناز تنظیم کننده سیگنال آپوپتوز 1. CNS، سیستم عصبی مرکزی؛ DUB، آنزیم deubiquitinating; EGFR، گیرنده فاکتور رشد اپیدرمی؛ ER، شبکه آندوپلاسمی. GSH، گلوتاتیون؛ ساعت2O2پراکسید هیدروژن; JNK، کیناز N ترمینال C-Jun. KEAP1، پروتئین مرتبط با ECH مانند کلچ 1. MAPK، پروتئین کیناز فعال شده با میتوژن؛ MDA، مالون دی آلدئید؛ NADPH، نیکوتین آمید آدنین دی نوکلئوتید فسفات کاهش می یابد. NOX، NADPH اکسیداز؛ NRF2، فاکتور هسته ای اریتروئید 2 مربوط به فاکتور 2. O2•-، آنیون سوپراکسید. PI3K، phosphoinositide 3-kinase. PNS، سیستم عصبی محیطی؛ PTEN، فسفاتاز و همولوگ تنسین؛ PTP، پروتئین تیروزین فسفاتاز؛ PUFA، اسید چرب غیراشباع چندگانه؛ ROS، گونه های فعال اکسیژن؛ RTK، گیرنده تیروزین کیناز. ZNRF1، روی و انگشت حلقه 1.
https://doi.org/10.1371/journal.pbio.3004032.g001
منطق آستانه به طور گسترده در سایر سیستم های بیولوژیکی برای تبدیل ورودی های پیوسته و نویز به خروجی های مختلف استفاده می شود. در پاسخ آسیب DNA، مدت و الگوی زمانی فعالیت p53 می تواند بهبود، توقف، پیری یا آپوپتوز را هدایت کند، حتی زمانی که قرار گرفتن در معرض تجمعی با سیگنال مشابه باشد. [23]. پروموترهای هدف p53 منفرد دامنه، مدت زمان و فرکانس را با استفاده از ویژگی های آستانه و فیلترینگ مختلف رمزگشایی می کنند. [24]. و در سلول های T، مسیرهای مختلف پایین دست گیرنده آنتی ژن مشابه، آستانه های فعال سازی و رفتار دینامیکی متفاوتی را نشان می دهند، که اجازه می دهد قدرت سیگنال به خروجی های درجه بندی شده و دیجیتال ترجمه شود. [25]. این موازی ها به این معنی نیست که سیگنالینگ اکسیداتیو نورونی از مدار مولکولی یکسانی استفاده می کند. آنها یک اصل طراحی کلی را نشان می دهند: ویژگی بیولوژیکی ممکن است در معماری و پویایی پردازش سیگنال وجود داشته باشد، نه فقط هویت یا کمیت محرک آغازگر. نورون ها به ویژه برای چنین تنظیمی مناسب هستند زیرا سیگنال ها باید در فواصل طولانی، بخش های بسیار تخصصی و طول عمر طولانی یکپارچه شوند. بنابراین، رویدادهای ردوکس موضعی در یک آکسون، سیناپس، میتوکندری یا تماس گلیال را می توان حتی در همان سلول به طور متفاوت تفسیر کرد.
تولید ROS و ورودی اکسیداتیو و بافر و سازگاری آنتی اکسیدانی
افزایش تولید ROS در نورونها ممکن است ناشی از فعالیت میتوکندریایی قابل توجهی باشد که برای برآورده کردن نیازهای انرژی بالای آنها لازم است. [4,9]. فعالیت NADPH اکسیداز همچنین به سطوح ROS داخل سلولی کمک می کند. از طرف دیگر، بافر ROS توسط دو سیستم اصلی ردوکس انجام می شود: نوکلئوتیدهای پیریدین (NAD/NADH؛ NADP/NADPH) و سیستم های مبتنی بر تیول، از جمله جفت های تیول/دی سولفید با وزن مولکولی کم مانند گلوتاتیون (GSH/GSSG) و سیستئین/سیستین. [26,27]. در CNS، نورون های بالغ جلو مغز می توانند سرکوب اپی ژنتیکی فاکتور رونویسی NRF2 را نشان دهند، در حالی که آستروسیت ها پاسخ های رونویسی وابسته به NRF2 قوی را حفظ می کنند. [28]. علاوه بر این، فعالیت عصبی میتواند ژنهای وابسته به NRF2 را برای متابولیسم گلوتاتیون در آستروسیتها القا کند، که نشان میدهد دفاع آنتیاکسیدانی در مغز به صورت پویا بین انواع سلولها توزیع میشود و صرفاً توسط ظرفیت آنتیاکسیدانی ذاتی نورونها تعیین نمیشود. [29]. اصلاح پروتئین توسط سیستمهای ردوکس مبتنی بر تیول به تعیین اینکه آیا تغییرات تنظیمی سیستئین برگشتپذیر باقی میمانند یا به سمت اکسیداسیون مداوم و آسیب مولکولی پیش میرود، کمک میکند. در نورونهای مشتق شده از سلولهای بنیادی پرتوان القایی انسانی، تداخل ژنومی CRISPR و غربالهای فعالسازی، گلوتاتیون پراکسیداز 4، متابولیسم سلنوسیستئین، عملکرد لیزوزومی، جابجایی آهن و اتوفاژی را بهعنوان عوامل تعیینکننده اصلی بقا تحت استرس اکسیداتیو مزمن شناسایی کردند. پروزاپوزین، یک پروتئین پیش ساز لیزوزومی مورد نیاز برای تخریب اسفنگولیپید، اهمیت ویژه ای دارد زیرا کمبود آن یک مسیر انتخابی نورون ایجاد می کند که از نارسایی لیزوزومی و جداسازی آهن به پراکسیداسیون لیپیدی و فروپتوز منجر می شود. [30]. بنابراین، ظرفیت آنتی اکسیدانی یک متغیر واحد نیست، بلکه یک شبکه متصل است که متابولیسم تیول، کنترل کیفیت اندامک ها، هموستاز آهن و ترکیب چربی را به هم مرتبط می کند.
نورونهای موجود در PNS عموماً در برابر استرس اکسیداتیو مقاومتر از نورونهای موجود در CNS هستند، اما تنظیم ردوکس در PNS صرفاً به سمت دفاع آنتیاکسیدانی تعصب ندارد. سلولهای شوان میتوانند از آکسونها پشتیبانی کنند و حالتهایی را درک کنند که باعث ترمیم پس از آسیب میشوند، اما همچنین میتوانند سیگنالهای اکسیداتیو محدود فضایی تولید کنند که التهاب عصبی را تقویت میکند. به عنوان مثال، مدار TRPA1-NOX1 سلول شوان از سیگنال دهی اکسیداتیو وابسته به ماکروفاژ پس از آسیب عصب محیطی پشتیبانی می کند. [31]. فعال سازی NRF2 ممکن است در نوروپاتی محیطی تجربی محافظتی باشد [8]، اما این مشاهدات ثابت نمی کند که فعالیت NRF2 پایه در سطح جهانی در هر نورون PNS یا حالت گلیال قوی تر است. روی هم رفته، این یافتهها نشان میدهند که بافتهای CNS و PNS ممکن است از ترکیبهای مختلفی از مکانیسمهای بافر ردوکس نورونی و گلیال استفاده کنند و این ترکیبها با نوع و مرحله زمانی آسیب متفاوت است.
تشخیص سیگنال حساس به ردوکس و دروازه مولکولی
ROS میتواند بر سیستمهای ردوکس مبتنی بر تیول تأثیر بگذارد و تغییرات پروتئینی را القا کند که فعالیت آنزیم، برهمکنشهای پروتئین-پروتئین، محلیسازی و پایداری را تغییر میدهد. به عنوان مثال، اکسیداسیون بقایای سیستئین کاتالیزوری در پروتئین فسفاتازها می تواند به طور برگشت پذیر فعالیت آنها را سرکوب کند و در نتیجه سیگنالینگ وابسته به گیرنده و MAPK را طولانی کند. [17]. در نورون ها، اکسیداسیون برگشت پذیر فسفاتازهای هدایت شده توسط ERK می تواند استرس اکسیداتیو را به فعالیت پایدار و سمیت ERK تبدیل کند. [32]. اصلاحات ردوکس همچنین می توانند به جای مهار آنزیم های سیگنالینگ، آنزیم های سیگنالینگ را فعال کنند. در نورون های پست میتوتیک، گلوتاتیون S-ترانسفراز پی 1 با واسطه اسگلوتاتیونیلاسیون Aurora-A در Cys290 باعث افزایش دایمر شدن و اتوفسفوریلاسیون آن در Thr288 می شود و در نتیجه نوسانات ردوکس موضعی را به سیگنال دهی MEK-ERK و بلوغ پس سیناپسی مرتبط می کند. [33]. این مثال نشان میدهد که دروازهای حساس به ردوکس میتواند از پاسخهای تطبیقی یا رشدی و همچنین سیگنالدهی مرتبط با انحطاط پشتیبانی کند. بنابراین، همان ورودی ROS بسته به اینکه کدام فسفاتازها، کینازها، سیستمهای احیاکننده و میکرو دامنههای درون سلولی درگیر هستند، میتواند منجر به نتایج متفاوتی شود.
سیستم یوبیکوئیتین نیز با اصلاح با واسطه ردوکس تنظیم می شود. به عنوان مثال، اصلاح نیتروزاتیو یا اکسیداتیو پارکین لیگاز E3 غنی از سیستئین در ابتدا می تواند فعالیت لیگاز یوبیکوئیتین آن را تغییر دهد و متعاقباً آن را مختل کند و استرس ردوکس را به کنترل کیفیت پروتئین معیوب در مدل های بیماری پارکینسون مرتبط کند. [34,35]. مثال دیگر سیستم KEAP1-CUL3-NRF2 است که در آن اصلاحات ناشی از استرس اکسیداتیو KEAP1 از تخریب NRF2 جلوگیری می کند. فعالیت لیگاز E3 دیگر، ZNRF1، توسط سیگنال دهی کیناز وابسته به ROS تنظیم می شود که منجر به تخریب کیناز AKT می شود. [36,37]. این مثالها نشان میدهند که یوبیکوئیتیناسیون حساس به ردوکس ممکن است بهعنوان یک مکانیسم انتقال سیگنال به جای پاسخ ساده به آسیب سلولی عمل کند.
در این مثالها، اصلاح پروتئین با واسطه ROS بهعنوان یک دروازه مولکولی عمل میکند که به رویدادهای سیگنالدهی درون سلولی همزمان یا متوالی نیاز دارد تا افزایش ROS را به یک پاسخ بیولوژیکی تبدیل کند. چنین دروازه هایی می توانند سیگنال های ضعیف، گذرا یا نامربوط فضایی را فیلتر کنند. اینها را می توان از طریق فسفوریلاسیون اولیه، مونتاژ داربست، بخش بندی، تسکین مهار خودکار یا از دست دادن یک متابولیت بازدارنده اجرا کرد. بنابراین، تعداد، ترتیب، و محلی سازی درون سلولی رویدادهای مورد نیاز ممکن است به اندازه فراوانی مطلق ROS مهم باشد. این اصل زیربنای تفسیر ما از مکانیسم های متمایز فعال سازی ZNRF1 است که در زیر مورد بحث قرار گرفته است، اما ممکن است به طور گسترده در سایر مسیرهای پاسخ استرس عصبی اعمال شود.
پیامدهای سلولی شامل انحطاط، بقا/انطباق و ترمیم/باززایی
مسیر دوگانه لوسین زیپ کیناز (DLK) میتواند به عنوان یک واسطه سیگنال برای پاسخهای محافظتی و دژنراتیو در نورونها عمل کند. سیگنال دهی وابسته به DLK می تواند از رونویسی احیا کننده پس از آسیب آکسونی پشتیبانی کند، اما همچنین می تواند انحطاط وابسته به JNK-JUN و مرگ عصبی را فعال کند. [5,6]. استفاده از DLK ناشی از استرس به مجموعههای وزیکولی پالمیتویله و غنی از اسفنگومیلین برای فعالسازی موضعی کیناز مورد نیاز است، که نشان میدهد چگونه سازمان درون سلولی میتواند یک نقطه بازرسی سیگنالینگ تنظیمشده ایجاد کند. [38]. علاوه بر این، سیگنال دهی پیشرفته DLK سطوح آکسونی فاکتورهای بقای NMNAT2 و Stathmin 2 را کاهش می دهد و با اختلال عملکرد میتوکندری برای ترویج انحطاط وابسته به SARM1 همکاری می کند. [39]. ما در اینجا DLK و سیستم NMNAT2-SARM1 را بهعنوان مکانیسمهای درگیری پاییندستی به جای حسگرهای ROS اولیه در نظر میگیریم. اهمیت آنها برای چارچوب فعلی این است که آنها به تعیین اینکه آیا اختلال سلولی بالادست به انحطاط آکسونی برگشت ناپذیر تبدیل می شود یا خیر کمک می کنند.
سیستم NMNAT2-SARM1 مثال واضحی از آستانه تعهد ارائه می دهد. آسیب میتوکندری می تواند NMNAT2 آکسون را تخلیه کرده و NMN/NAD را افزایش دهد+ نسبت [40]. SARM1 این عدم تعادل متابولیک را از طریق دامنه تکرار آرمادیلو خود بازدارنده خود حس می کند. پس از فعال شدن، NAD آن است+ فعالیت هیدرولاز باعث ایجاد یک فاجعه متابولیک پیشخورنده میشود که آکسون را به انحطاط میاندازد. [41]. سیگنال های عصبی التهابی و نکروپتوز ممکن است در یک سیستم اجرایی با کاهش NMNAT2 و Stathmin 2 همگرا شوند. [42]. در این مورد، آستانه با تعادل بین فاکتور بقای آکسون ناپایدار، نسبتهای متابولیک و آنزیم اجرای خودکار مهار شده تعیین میشود و نه تنها با غلظت ROS.
این مسیرها همچنین نشان میدهند که انحطاط و بازسازی صرفاً انتهای مخالف یک مقیاس خطی واحد نیستند. دژنراسیون والر، شکل اولیه دژنراسیون نوریت پس از آسیب، می تواند پاکسازی آکسون دیستال قطع شده را تسهیل کند. [43]در حالی که صلاحیت بازسازی به برنامههای رونویسی، بازسازی اسکلت سلولی، حمایت تغذیهای و محیط خارج سلولی بستگی دارد. بنابراین، یک نورون ممکن است آستانه بالایی برای مرگ جسمانی داشته باشد اما آستانه پایینی برای دژنراسیون آکسون موضعی داشته باشد، یا ممکن است دچار انحطاط والرین سریع شود در حالی که ظرفیت بازسازی آکسون قوی را حفظ می کند. این تمایز بر اهمیت نگهداری، پاکسازی و ترمیم غیر سلولی مستقل در تعیین پاسخ نهایی به آسیب عصبی تأکید می کند.
تفاوت بین CNS و PNS متنی است، نه باینری
CNS و PNS در ترکیب گلیال، رابط های عروقی و ایمنی، ماتریکس خارج سلولی، میلیناسیون و سازماندهی پاسخ های آسیب متفاوت هستند. [3–9]. این تفاوت ها به وضوح بر نتیجه تأثیر می گذارد، اما نباید به عنوان یک آستانه جهانی پایین در CNS و آستانه بالا در PNS تعمیم داده شود. حتی در یک نورون حسی واحد، ضایعه آکسون محیطی و ضایعه آکسون مرکزی نتایج بازسازی متفاوتی ایجاد میکنند. پروفایل تک سلولی گانگلیون های ریشه پشتی پس از آسیب آکسون محیطی و مرکزی نشان داد که جمعیت های عصبی و غیر عصبی درگیر برنامه های رونویسی و بین سلولی متمایز هستند و اهمیت ریزمحیط محلی را برجسته می کند. [44]. مطالعات رونویسی فضایی بافت عصبی انسان نیز برنامههای مولکولی خاص منطقه و وضعیت سلولی مرتبط با آسیبپذیری انتخابی را نشان میدهد. [45].
بر این اساس، واحد مقایسه مربوطه «نرون CNS» در مقابل «نرون PNS» نیست، بلکه یک زیرگروه عصبی تعریف شده در یک بخش مشخص و زمینه آسیب، همراه با گلیا و سلولهای ایمنی مرتبط با آن است. تفاوتهای ظاهری CNS-PNS ممکن است منعکسکننده هر ترکیبی از بافر ردوکس ذاتی، بیان گیرنده، فعالیت کیناز یا فسفاتاز، انتقال آکسون، گردش پروتئین موضعی، متابولیسم چربی و آهن، سیگنالدهی التهابی و حمایت احیاکننده باشد. این متغیرها را می توان به طور مستقل تغییر داد. چارچوب آستانه تنها زمانی ارزشمند است که برای سازماندهی و آزمایش این گزینه ها به جای جایگزینی آنها با توضیح دودویی دیگری استفاده شود. مسیرهای نمایندگی نشان میدهند که آستانههای سیگنالدهی میتوانند در سطوح مختلف، از بافر آنتیاکسیدانی و ادغام سیگنال آسیب تا تعهد به انحطاط آکسون عمل کنند (جدول 1).
در میان مسیرهایی که استرس اکسیداتیو را به دژنراسیون نورآکسونال مرتبط می کند، E3 یوبیکوئیتین لیگاز ZNRF1 یک مثال مفید مکانیکی تعریف شده ارائه می دهد. [36, 37, 46]. ZNRF1 در سلول های عصبی در CNS و PNS بیان می شود و در دژنراسیون آکسون در پاسخ به استرس اکسیداتیو، آسیب ایسکمیک و خاتمه آکسون نقش دارد. فعالسازی وابسته به ROS EGFR باعث افزایش فسفوریلاسیون ZNRF1 میشود و در نتیجه فعالیت لیگاز یوبیکوئیتین آن را القا میکند. [36]. ZNRF1 فعال شده AKT را ubiquitinate می کند و باعث تخریب پروتئازومی آن می شود، در نتیجه GSK3β را از مهار با واسطه AKT آزاد می کند و مسیرهای وابسته به GSK3β را فعال می کند که میکروتوبول ها را بی ثبات می کند و باعث تکه تکه شدن نوریت می شود. [37]. این آبشار نشان میدهد که چگونه یک اغتشاش ردوکس برگشتپذیر میتواند به تخریب یک سیگنال بقا و در نهایت به یک نتیجه ساختاری غیرقابل برگشت تبدیل شود.
رویدادهای بالادست ZNRF1 در الگوهای آزمایشی CNS و PNS بررسی شده یکسان نیستند. در نورونهای مرکزی کشتشده در معرض استرس اکسیداتیو، فعالسازی EGFR وابسته به ROS مستقیماً با فسفوریلاسیون ZNRF1 و فعالسازی مسیر مرتبط با انحطاط پاییندست مرتبط است. [36,37]. برعکس، در آکسونهای محیطی آسیبدیده، فعالسازی ZNRF1 به فسفوریلاسیون وابسته به MAPK p38 p47 نیاز دارد.روباه در Ser345، که سیگنالینگ ROS وابسته به NADPH اکسیداز (NOX) را ترویج می کند [46]. ما این نیاز اضافی را به عنوان یک دروازه دو مرحله ای تفسیر می کنیم: سیگنالینگ p38 مرتبط با آسیب حالت مجاز را تامین می کند، در حالی که ROS مشتق شده از NOX سیگنال ردوکس فعال کننده را تامین می کند (شکل 2). با این حال، این تفسیر باید توسط شواهد محدود شود. مطالعات موجود از آمادهسازیهای عصبی مختلف و پارادایمهای استرس استفاده کردند و منحنیهای دوز-پاسخ ROS را در نورونهای CNS و PNS ایجاد نکردند. بنابراین آنها از مدلی از الزامات فعال سازی مختلف پشتیبانی می کنند، اما هنوز از نظر کمی آستانه فعال سازی بالاتری را برای ZNRF1 در سراسر PNS ایجاد نمی کنند. آنها همچنین نشان ندادند که فراوانی ZNRF1 یا ظرفیت کاتالیزوری ذاتی در هر دو بخش بیشتر است. عوامل بالقوه موثر بر مکانیسم دیفرانسیل فعال سازی ZNRF1 شامل تفاوت در p47 استروباه فسفوریلاسیون، مونتاژ NOX، محلی سازی EGFR، پروتئین های مرتبط با ZNRF1، فعالیت فسفاتاز، بافر آنتی اکسیدانی، انتقال آکسون و محیط گلیال اطراف.
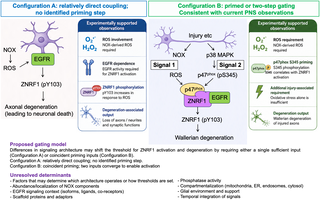
شکل 2. معماری های مختلف برای فعال سازی ZNRF1: اتصال مستقیم و دروازه اولیه.
دو پیکربندی تنظیمی مطابق با مشاهدات فعلی در CNS و PNS مقایسه میشوند. در پیکربندی A، ROS مشتق از NOX نسبتاً مستقیماً با فعالسازی EGFR، فسفوریلاسیون ZNRF1 در Tyr103 و سیگنالدهی مرتبط با انحطاط مرتبط است. در پیکربندی B، مشاهده شده در آکسون های محیطی آسیب دیده، فعال سازی ZNRF1 به همگرایی حداقل دو ورودی نیاز دارد: تولید ROS و پرایمینگ مرتبط با آسیب توسط فسفوریلاسیون p38 وابسته به MAPK p47.روباه در Ser345. این معماری دو مرحلهای میتواند فعالسازی مسیر نامناسب را با نیاز به سیگنالهای منطبق قبل از ادامه انحطاط والر، کاهش دهد. مشاهدات آزمایشی پشتیبانی شده از مدل دروازهای پیشنهادی و از عوامل تعیینکننده حلنشده، از جمله فراوانی و محلیسازی اجزای NOX، زمینه سیگنالدهی EGFR، پروتئینهای داربست و آداپتور، فعالیت فسفاتاز، بخشسازی درون سلولی، نگهداری گلیال و ادغام زمانی سیگنالها متمایز میشوند. این پیکربندیها توضیحی مفهومی برای اینکه چگونه معماری سیگنالینگ میتواند آستانه فعالسازی ZNRF1 را تغییر دهد، ارائه میکند، اما آستانههای CNS-PNS مستقیماً کمی یا قابل اجرا جهانی را ایجاد نمیکنند. این پیکربندی ها الزامات مشاهده شده در پارادایم های تجربی مطالعه شده تا به امروز را خلاصه می کند و نباید به عنوان ویژگی های ذاتی ثابت نورون های CNS و PNS تفسیر شود. CNS، سیستم عصبی مرکزی؛ EGFR، گیرنده فاکتور رشد اپیدرمی؛ MAPK، پروتئین کیناز فعال شده با میتوژن؛ NOX، NADPH اکسیداز؛ PNS، سیستم عصبی محیطی؛ ROS، گونه های فعال اکسیژن؛ ZNRF1، روی و انگشت حلقه 1.
https://doi.org/10.1371/journal.pbio.3004032.g002
بنابراین ارزش مثال ZNRF1 این نیست که یک قانون جهانی CNS-PNS را اثبات می کند، بلکه این است که عملیات مولکولی خاصی را که می توانند آستانه ایجاد کنند، شناسایی می کند: اتصال مستقیم در مقابل فعال سازی اولیه. دسترسی به کیناز تنظیم شده؛ حذف سیگنال بقا وابسته به یوبیکوئیتین. و انتقال به جداسازی اسکلت سلولی. عملیات مشابه ممکن است در مسیرهای دیگر وجود داشته باشد، حتی در جایی که اجزای مولکولی متفاوت هستند.
برای تعیین اینکه آیا مکانیسم فعال سازی ZNRF1 به عنوان یک دروازه سیگنالینگ عمل می کند، آزمایش های بیشتری مورد نیاز خواهد بود. برای مکانیسم وابسته به ROS فعال سازی ZNRF1، سطوح ROS محلی باید همراه با فعال سازی EGFR، فسفوریلاسیون ZNRF1 Tyr103، تخریب AKT و تکه تکه شدن نوریت اندازه گیری شوند. [37]، در حالی که مسیر p38-p47phox به طور مستقل دستکاری شد [46]. در صورت دستکاری p38 MAPK یا p47روباه Ser345 تولید ROS را تغییر می دهد اما رابطه بین سطوح ROS محلی و فعال سازی ZNRF1, p38 MAPK-p47 را تغییر نمی دهد.روباه این مسیر در درجه اول به عنوان مکانیزمی که تولید ROS را کنترل می کند بهتر دیده می شود. اگر p38 MAPK–p47روباه شرایط فعال سازی ZNRF1 را در سطوح ROS محلی قابل مقایسه تغییر می دهد، این می تواند یک مکانیسم دروازه ای واقعی بین ورودی اکسیداتیو و فعال سازی ZNRF1 را پشتیبانی کند. برعکس، اگر فعال سازی ZNRF1 قابل مقایسه باقی بماند اما تخریب AKT یا تکه تکه شدن نوریت متفاوت باشد، تعیین کننده اصلی در پایین دست ZNRF1 قرار دارد. [37]. بنابراین، هدف از مقایسه سر به سر CNS-PNS این نیست که فرض کنیم دو جمعیت عصبی باید متفاوت باشند، بلکه تعیین اینکه هر تفاوت مشاهده شده تجربی در کجا رخ می دهد.
پیامدهای درمانی: تغییر و تعامل هدفمند
موفقیت بالینی محدود درمان های آنتی اکسیدانی گسترده نشان می دهد که کاهش سطح ROS ممکن است ناکافی باشد و همچنین ممکن است با سیگنال های ردوکس فیزیولوژیکی تداخل داشته باشد. [12,13,17,18,20,21]. در عوض، چارچوب آستانه چندین سطح احتمالی مداخله را شناسایی می کند. می توان بافر را در یک نوع سلول آسیب پذیر افزایش داد، از پرایمینگ پاتولوژیک یا مونتاژ داربست جلوگیری کرد، از انتقال سیگنال ردوکس در یک برنامه دژنراتیو جلوگیری کرد، یا مرحله اجرا را پس از وقوع استرس بالادست مسدود کرد. سطح بهینه بستگی به این دارد که آیا مسیر هدف از بازیابی یا عملکرد طبیعی نورون پشتیبانی می کند یا خیر.
فیلدهای DLK و SARM1 هم وعده و هم ریسک این استراتژی را نشان میدهند. مهار دارویی SARM1 از ساختار و عملکرد آکسون در مدل های بالینی، از جمله نوروپاتی محیطی ناشی از شیمی درمانی محافظت می کند. [47,48]. در مقابل، یک مطالعه فاز 1 از مهارکننده DLK GDC-0134 در ALS، عوارض جانبی حسی و چشمی محدود کننده دوز را شناسایی کرد و نشان داد که مهار مزمن یک مسیر استرس چند منظوره در سراسر سلول ممکن است عواقب ناخواسته ای داشته باشد. [49]. اخیراً نشان داده شده است که تداخل انتخابی بیشتر با پالمیتویلاسیون آکسونی DLK وابسته به محرک و محلی سازی آن باعث سرکوب سیگنال دهی دژنراتیو می شود و در عین حال از اثرات اسکلت سلولی مرتبط با مهار مستقیم کیناز جلوگیری می کند. [50]. این یافته ها از هدف قرار دادن یک رویداد دروازه ای مرتبط با بیماری به جای حذف کل سیستم سیگنالینگ پشتیبانی می کند.
ZNRF1 و مجموعه فعال سازی بالادست آن ممکن است نقاط مداخله مشابهی را ارائه دهند، اما هیچ درمانی معتبر بالینی که ZNRF1 را هدف قرار دهد در حال حاضر وجود ندارد. توسعه درمانی مستلزم نشان دادن این است که ZNRF1 به طور علّی در حالات بیماری انسانی مربوطه نقش دارد، شناسایی رابط های دارویی، و تعریف پنجره ای که در آن مهار انحطاط مفید است، به جای تأخیر در پاکسازی آکسون های جدا شده غیرقابل برگشت. بنابراین، نشانگرهای زیستی به جای صرف ظرفیت آنتی اکسیدانی سیستمیک، باید برای درگیری مسیر – مانند فسفوریلاسیون ZNRF1، گردش AKT، فعالیت SARM1، یا حالت ردوکس خاص محفظه، در نظر بگیرند.
نتیجه گیری و جهت گیری های آینده
استرس اکسیداتیو یک ویژگی مشترک اختلالات عصبی است، اما ROS همچنین سیگنال های فیزیولوژیکی ضروری هستند. بنابراین، مسئله مکانیکی کلیدی این است که چگونه نورونها و سلولهای اطراف آنها نوسانات ردوکس تطبیقی را از سیگنالهایی که اختلال ساختاری برگشتناپذیر را توجیه میکنند، تشخیص میدهند. ما پیشنهاد می کنیم که این تصمیم توسط آستانه های چند لایه ایجاد شده توسط ورودی ROS، آنتی اکسیدان و بافر تیول، سوئیچ های مولکولی حساس به ردوکس، تشخیص تطابق، مکانیسم های درگیری، و ظرفیت ترمیم در سطح بافت هدایت می شود. در این چارچوب، انتظار میرود که تفاوتهای بین پاسخهای CNS و PNS به جای مطلق، زمینهای باشد. دفاع عصبی و گلیال وابسته به NRF2، اکسیداسیون فسفاتاز، سیگنال دهی یوبیکوئیتین، پاسخ های استرس وابسته به DLK، سیستم اجرای NMNAT2-SARM1 و مسیر ZNRF1 هر کدام می توانند رابطه بین ورودی و نتیجه اکسیداتیو را تغییر دهند. ZNRF1 یک مثال کاربردی مفید است زیرا فعال سازی آن را می توان به صورت جفت مستقیم یا دروازه دو مرحله ای فرمول بندی کرد، اما شواهد فعلی آن را به عنوان تنها یا پایه جهانی آسیب پذیری CNS-PNS تعیین نمی کند.
مرحله بعدی برای این زمینه مقایسه کمی خواهد بود. آزمایشهایی که اتصالات ورودی-خروجی را در وضوح تک سلولی و زیر سلولی، تحت شرایط CNS و PNS منطبق، و در حضور گلیاهای مربوطه اندازهگیری میکنند، به تعیین اینکه آیا گیتهای پیشنهادی واقعاً آستانه انحطاط را تغییر میدهند یا خیر، کمک میکنند. به طور گستردهتر، جدا کردن تولید ROS از تصمیمات مولکولی که ROS را تفسیر میکنند ممکن است نشان دهد که چرا بارهای اکسیداتیو ظاهرا مشابه منجر به نتایج متفاوتی میشود و ممکن است به شناسایی اهداف درمانی کمک کند که سیگنالهای ردوکس فیزیولوژیکی را حفظ میکنند و در عین حال از جفت پاتولوژیک به تخریب عصبی جلوگیری میکنند.
قدردانی ها
ما از همه اعضای آزمایشگاه خود برای بحث و نظرات مفید در مورد نسخه تشکر می کنیم. ما همچنین استفاده از ChatGPT (OpenAI، GPT-5.6) را برای کمک به ویرایش و اصلاح زبان و کشف گزینههای طرحبندی شکل مفهومی تأیید میکنیم. تمام نتایج به کمک هوش مصنوعی برای دقت و سازگاری با معنای مورد نظر توسط نویسندگان بررسی و بازنگری شد. تمامی ایده ها، استدلال ها، تفاسیر و نتیجه گیری های علمی ارائه شده در این مقاله متعلق به نویسندگان است که مسئولیت کامل محتوای نهایی را بر عهده دارند.
مراجع
- 1.
Bredesen DE، Rao RV، Mehlen P. مرگ سلولی در سیستم عصبی. طبیعت. 2006؛ 443 (7113): 796-802. pmd:17051206 - 2.
Coleman M. مکانیسمهای دژنراسیون آکسونی: شباهت بین تنوع. Nat Rev Neurosci. 2005; 6 (11): 889-98. pmd: 16224497 - 3.
سیلور جی، میلر جی. بازسازی فراتر از اسکار گلیال. Nat Rev Neurosci. 2004; 5 (2): 146-56. pmd: 14735117 - 4.
Cobley JN، Fiorello ML، Bailey DM. 13 دلیل برای اینکه مغز مستعد استرس اکسیداتیو است. ردوکس بیول. 2018; 15: 490-503. pmd: 29413961 - 5.
Tedeschi A, Bradke F. مسیر سیگنالینگ DLK – یک شمشیر دو لبه در رشد و بازسازی نورون ها. EMBO Rep. 2013; 14 (7): 605-14. pmd: 23681442 - 6.
Watkins TA، Wang B، Huntwork-Rodriguez S، Yang J، Jiang Z، Eastham-Anderson J، و همکاران. DLK یک برنامه رونویسی را آغاز می کند که پاسخ های آپوپتوز و احیا کننده را به آسیب آکسون پیوند می دهد. Proc Natl Acad Sci USA 2013؛ 110 (10): 4039-44. pmd: 23431164 - 7.
Ma Q. نقش nrf2 در استرس اکسیداتیو و سمیت. Annu Rev Pharmacol Toxicol. 2013; 53: 401-26. pmd: 23294312 - 8.
Ganesh Yerra V، Negi G، Sharma SS، Kumar A. اثرات درمانی بالقوه هدفگیری همزمان مسیرهای Nrf2 و NF-kB در نوروپاتی دیابتی. ردوکس بیول. 2013; 1 (1): 394-7. pmd: 24024177 - 9.
Halliwell B. گونه های فعال اکسیژن و سیستم عصبی مرکزی. جی نوروشیم. 1992; 59 (5): 1609-23. pmd:1402908 - 10.
Akçimen F، Lopez ER، Landers JE، Nath A، Chiò A، Chia R، و همکاران. اسکلروز جانبی آمیوتروفیک: تبدیل اکتشافات ژنتیکی به درمان Nat Rev Genet. 2023; 24 (9): 642-58. pmid:37024676 - 11.
Lin MT، Beal MF. اختلال عملکرد میتوکندری و استرس اکسیداتیو در بیماری های عصبی طبیعت. 2006؛ 443 (7113): 787-95. pmid:17051205 - 12.
Sies H، Jones DP. گونه های اکسیژن فعال (ROS) به عنوان عوامل سیگنال دهی فیزیولوژیکی پلیوتروپیک Nat Rev Mol Cell Biol. 2020; 21 (7): 363-83. pmid:32231263 - 13.
Persson T، Popescu BO، Cedazo-Minguez A. استرس اکسیداتیو در بیماری آلزایمر: چرا درمان آنتی اکسیدانی شکست خورد؟ Oxid Med Cell Longev. 2014; 2014: 427318. pmid: 24669288 - 14.
فینکل تی، هالبروک، نیوجرسی. اکسیدان ها، استرس اکسیداتیو و زیست شناسی پیری. طبیعت. 2000; 408 (6809): 239-47. pmid:11089981 - 15.
شیبر ام، چندل NS. عملکرد ROS در سیگنالینگ ردوکس و استرس اکسیداتیو Curr Biol. 2014; 24 (10): R453-62. pmd: 24845678 - 16.
Holmström KM، Finkel T. مکانیسم های سلولی و پیامدهای فیزیولوژیکی سیگنالینگ وابسته به ردوکس. Nat Rev Mol Cell Biol. 2014; 15 (6): 411-21. pmd: 24854789 - 17.
Paulsen CE، Carroll KS. ارکستراسیون شبکه های سیگنالینگ ردوکس توسط سوئیچ های سیستئین تنظیمی. ACS Chem Biol. 2010; 5 (1): 47-62. pmd: 19957967 - 18.
ری اس جی. سیگنال دهی سلولی H2O2، شر لازم برای سیگنال دهی سلولی. علم. 2006; 312 (5782): 1882-3. pmd: 16809515 - 19.
West AP، Shadel GS، Ghosh S. میتوکندری در پاسخ های ایمنی ذاتی. Nat Rev Immunol. 2011; 11 (6): 389-402. pmd: 21597473 - 20.
مورفی نماینده مجلس چگونه میتوکندری ها گونه های اکسیژن فعال تولید می کنند. Biochem J. 2009; 417 (1): 1-13. pmd: 19061483 - 21.
سنا لسآنجلس، چندل NS. نقش های فیزیولوژیکی گونه های اکسیژن فعال میتوکندری سلول مول. 2012; 48 (2): 158-67. pmd: 23102266 - 22.
Scherz-Shoval R، Elazar Z. تنظیم اتوفاژی توسط ROS: فیزیولوژی و آسیب شناسی. Trends Biochem Sci. 2011; 36 (1): 30-8. pmd: 20728362 - 23.
Purvis JE، Karhohs KW، Mock C، Batchelor E، Loewer A، Lahav G. p53 دینامیک سرنوشت سلول را کنترل می کند. علم. 2012; 336 (6087): 1440-4. pmd: 22700930 - 24.
هارتون MD، Koh WS، Bunker AD، Singh A، Batchelor E. مدولاسیون پالس p53 به طور متفاوتی پروموترهای ژن هدف را تنظیم می کند تا تصمیمات سرنوشت سلول را تنظیم کند. مول سیست بیول. 2019؛ 15 (9): e8685. pmid:31556489 - 25.
Gallagher MP، Conley JM، Vangala P، Garber M، Reboldi A، Berg LJ. سلسله مراتب آستانه های سیگنالینگ در پایین دست گیرنده سلول T و Tec کیناز ITK. Proc Natl Acad Sci USA 2021;118(35):e2025825118. pmid:34452995 - 26.
Pollak N، Dölle C، Ziegler M. قدرت کاهش: نوکلئوتیدهای پیریدین – مولکول های کوچک با عملکردهای متعدد. Biochem J. 2007; 402 (2): 205-18. pmid:17295611 - 27.
Jones DP، Sies H. کد ردوکس. سیگنالینگ ردوکس آنتی اکسیدانی 2015; 23 (9): 734-46. pmd: 25891126 - 28.
بل KFS، المبارک بی، مارتل M-A، McKay S، Wheelan N، Hasel P، و همکاران. توسعه عصبی با کاهش دفاع آنتی اکسیدانی ذاتی به دلیل سرکوب اپی ژنتیک Nrf2 ارتقا می یابد. Nat Commun. 2015; 6: 7066. pmid: 25967870 - 29.
McGann JC، Mandel G. فعالیت عصبی بیان ژن متابولیسم گلوتاتیون را در آستروسیت ها القا می کند. گلیا. 2018; 66 (9): 2024-39. pmid:30043519 - 30.
Tian R، Abarientos A، Hong J، Hashemi SH، Yan R، Dräger N، و همکاران. نمایشگرهای CRISPRi/a در سطح ژنوم در نورون های انسانی، نارسایی لیزوزومی را به فروپتوز مرتبط می کند. Nat Neurosci. 2021; 24 (7): 1020-34. pmid:34031600 - 31.
De Logu F، Nassini R، Materazzi S، Carvalho Gonçalves M، Nosi D، Rossi Degl’Innocenti D، و همکاران. سلول شوان TRPA1 واسطه التهاب عصبی است که درد نوروپاتیک وابسته به ماکروفاژ را در موش حفظ می کند. Nat Commun. 2017; 8 (1): 1887. pmid: 29192190 - 32.
Levinthal DJ، Defranco DB. اکسیداسیون برگشت پذیر پروتئین فسفاتازهای هدایت شده توسط ERK باعث ایجاد سمیت اکسیداتیو در نورون ها می شود. جی بیول شیمی. 2005; 280 (7): 5875-83. pmid:15579467 - 33.
Wakatsuki S، Yumoto A، Suzuki T، Dohmae N، Araki T. S-glutathionylation وابسته به ردوکس Aurora-A کیناز توسط Gstp بلوغ پس سیناپسی را ترویج می کند. J Cell Biol. 2026؛ 225 (8): e202509200. pmd: 42283724 - 34.
Yao D، Gu Z، Nakamura T، Shi Z-Q، Ma Y، Gaston B، و همکاران. استرس نیتروزاتیو مرتبط با بیماری پارکینسون پراکنده: S-nitrosylation پارکین فعالیت لیگاز یوبیکوئیتین E3 آن را تنظیم می کند. Proc Natl Acad Sci USA 2004؛ 101 (29): 10810-4. pmd:15252205 - 35.
Meng F، Yao D، Shi Y، Kabakoff J، Wu W، Reicher J، و همکاران. اکسیداسیون مناطق غنی از سیستئین پارکین، فعالیت لیگاز E3 آن را مختل می کند و به تجمع پروتئین کمک می کند. مول نورودژنر. 2011; 6:34. pmd: 21595948 - 36.
Wakatsuki S، Furuno A، Ohshima M، Araki T. فسفوریلاسیون وابسته به استرس اکسیداتیو ZNRF1 را برای القای دژنراسیون عصبی/آکسونی فعال میکند. J Cell Biol. 2015; 211 (4): 881-96. pmd: 26572622 - 37.
Wakatsuki S، Saitoh F، Araki T. ZNRF1 با تخریب AKT برای القای فسفوریلاسیون CRMP2 وابسته به GSK3B، انحطاط والر را ترویج میکند. Nat Cell Biol. 2011; 13 (12): 1415-23. pmd: 22057101 - 38.
Summers DW، DiAntonio A، Milbrandt J. اختلال عملکرد میتوکندری باعث مرگ سلولی وابسته به Sarm1 در نورون های حسی می شود. J Neurosci. 2014; 34 (28): 9338-50. pmd: 25009267 - 39.
Tortosa E، Sengupta Ghosh A، Li Q، Wong WR، Hinkle T، Sandoval W، و همکاران. مجموعههای وزیکولی ناشی از استرس دو لوسین زیپ کیناز، هابهای سیگنال دهی درگیر در فعالسازی کیناز و تخریب عصبی هستند. EMBO J. 2022; 41 (14): e110155. pmid:35611591 - 40.
Loreto A، Hill CS، Hewitt VL، Orsomando G، Angeletti C، Gilley J، و همکاران. آسیب میتوکندری مسیر والرین را از طریق تخلیه NMNAT2 فعال می کند و منجر به انحطاط آکسون وابسته به SARM1 می شود. نوروبیول دیس. 2020؛ 134:104678. pmid:31740269 - 41.
Figley MD، Gu W، Nanson JD، Shi Y، Sasaki Y، Cunnea K، و همکاران. SARM1 یک حسگر متابولیک است که با افزایش نسبت NMN/NAD+ برای القای دژنراسیون آکسون فعال می شود. نورون 2021; 109 (7): 1118-1136.e11. pmid:33657413 - 42.
Ko KW، Milbrandt J، DiAntonio A. SARM1 در پایین دست سیگنالهای عصبی التهابی و نکروپتوز برای القای دژنراسیون آکسون عمل میکند. J Cell Biol. 2020; 219 (8): e201912047. pmid:32609299 - 43.
Conforti L، Gilley J، Coleman MP. انحطاط والرین: یک مسیر در حال ظهور مرگ آکسون که آسیب و بیماری را به هم مرتبط می کند. Nat Rev Neurosci. 2014; 15 (6): 394-409. pmd: 24840802 - 44.
Avraham O، Feng R، Ewan EE، Rustenhoven J، Zhao G، Cavalli V. پروفایل ریز محیط عصبی حسی پس از آسیب آکسون محیطی و مرکزی، مسیرهای کلیدی برای بازیابی عصبی را نشان می دهد. الیف. 2021؛ 10: e68457. pmid:34586065 - 45.
چن اس، چانگ یی، لی ال، آکوستا دی، لی وای، گوئو کیو، و همکاران. ترانس کریپتومیکس حل شده فضایی ژن های مرتبط با آسیب پذیری شکنج گیجگاهی میانی در بیماری آلزایمر را نشان می دهد. Acta Neuropathol Commun. 2022; 10 (1): 188. pmid:36544231 - 46.
Wakatsuki S، Takahashi Y، Shibata M، Araki T. فسفوریلاسیون انتخابی سرین 345 روی p47-phox به عنوان یک سیگنال اولیه برای دژنراسیون آکسون با واسطه ROS عمل می کند. اکسپ نورول. 2022; 352:114024. pmd: 35218706 - 47.
Bratkowski M، Burdett TC، Danao J، Wang X، Mathur P، Gu W، و همکاران. مهارکننده های غیررقابتی تشکیل دهنده ترکیب اضافی SARM1 در مدل های پیش بالینی آسیب عصبی و بیماری محافظت کننده عصبی هستند. نورون 2022; 110 (22): 3711-3726.e16. pmid:36087583 - 48.
Bosanac T، Hughes RO، Engber T، Devraj R، Brearley A، Danker K، و همکاران. مهار دارویی SARM1 از ساختار و عملکرد آکسون در نوروپاتی محیطی ناشی از پاکلیتاکسل محافظت می کند. مغز 2021; 144 (10): 3226-38. pmid:33964142 - 49.
Katz JS، Rothstein JD، Cudkowicz ME، Genge A، Oskarsson B، Hains AB، و همکاران. مطالعه فاز 1 GDC-0134، یک مهارکننده دوگانه لوسین زیپ کیناز، در ALS. Ann Clin Transl Neurol. 2022; 9 (1): 50-66. pmid:35014217 - 50.
Zhang X، Jeong H، Niu J، Holland SM، Rotanz BN، Gordon J، و همکاران. مهار پالمیتویلاسیون حاد DLK آکسونی محافظ عصبی است و از اثرات مضر مهار DLK در سطح سلول جلوگیری می کند. Nat Commun. 2025؛ 16 (1): 3031. pmd: 40180913